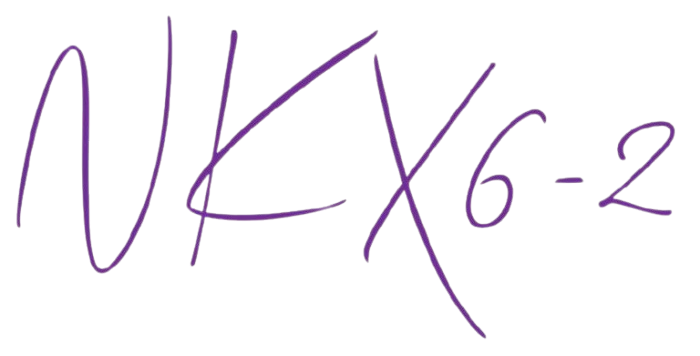
Wir freuen uns sehr über die Zusammenarbeit mit herausragenden, erstklassigen Teams aus aller Welt. Wir haben eine umfassende Studie zu dieser Erkrankung in Auftrag gegeben, die Proteinkomplementation untersucht und Genomeditierung sowie Gen-Silencing in Betracht gezogen. Unser aktueller Schwerpunkt liegt auf einem ambitionierten Projekt zur Gentherapie und Medikamentenentwicklung.
Die Grundlagen für NKX6-2-Therapien schaffen
Projekt 1 | 2022 – heute
In den vergangenen drei Jahren haben Forscher des UCL Institute of Neurology unter der Leitung von Dr. Viorica Chelban und Professor Henry Houlden wegweisende Studien zur NKX6-2-bedingten spastischen Ataxie und Leukodystrophie durchgeführt. Ziel dieses Projekts war es, die Erkrankung besser zu verstehen, messbare Krankheitsmarker zu identifizieren und erste Schritte hin zu potenziellen Gentherapien zu unternehmen.
Das Projekt verfolgte drei Hauptziele:
- Ein besseres Verständnis der Krankheit entsteht durch die Identifizierung weiterer Personen weltweit mit NKX6-2-Mutationen und die Untersuchung, wie sich der Zustand im Laufe der Zeit verändert.
- Die Identifizierung von „Biomarkern“ – messbaren Krankheitsanzeichen – zur Überwachung des Krankheitsverlaufs und zur Überprüfung der Wirksamkeit zukünftiger Behandlungen ist von zentraler Bedeutung. Dazu gehörte die Untersuchung bekannter Marker wie NfL (Neurofilament-Leichtkette, ein Marker für Nervenzellschäden und Krankheitsverlauf) sowie die Entwicklung eines völlig neuen Tests speziell für das NKX6-2-Protein.
- Die Möglichkeiten der Gentherapie werden im Labor erforscht, indem patienteneigene Zellen verwendet werden, um zu testen, ob die Zufuhr einer gesunden Kopie des Gens den Proteinspiegel wiederherstellen kann.
Was das Projekt erreicht hat:
- Aufbau eines internationalen Kooperationsnetzwerks und einer NKX6-2-Patientendatenbank.
- Rekrutierte und untersuchte mehr als 20 NKX6-2-Patienten in Europa, dem Nahen Osten und Asien.
- Entwicklung und Validierung neuer Biomarker-Tests, einschließlich eines spezifischen Assays für das NKX6-2-Protein.
- Erste abgeschlossene Experimente zeigten, dass der Gentransfer in Patientenzellen die Proteinfunktion wiederherstellen kann.
- Wertvolle klinische Daten, MRT-Daten (die Veränderungen der Hirnstruktur zeigen) und Biomarkerdaten wurden geteilt, um zukünftige Forschung und therapeutische Entwicklung zu unterstützen.
Diese Arbeit ist ein wichtiger erster Schritt. Sie hat die Grundlage für zukünftige klinische Studien geschaffen, das Verständnis des Krankheitsverlaufs vertieft und den Weg für potenzielle Gentherapien geebnet. Diese Bemühungen bringen die weltweite NKX6-2-Gemeinschaft der Möglichkeit wirksamer, krankheitsmodifizierender Behandlungen für die geschätzten 500 bis 1.000 Patienten näher.
Prime Editing Therapy NKX6-2
Projekt 2 | 2022 – 2024
Ein zweites Projekt wurde Professor Jacques P. Tremblay an der Universität Laval in Kanada zugesprochen, um einen brandneuen Ansatz zu erforschen: Prime Editing, eine hochmoderne Genbearbeitungstechnologie auf Basis von CRISPR/Cas9. Sein Team verfügt über umfangreiche Erfahrung in der Anwendung ähnlicher Techniken bei anderen genetischen Erkrankungen, darunter Duchenne-Muskeldystrophie und Friedreich-Ataxie, wodurch sein Labor für dieses Projekt bestens geeignet ist.
Dieses Projekt konzentriert sich auf eine spezifische NKX6-2-Mutation (c.121 A>T), die Spastische Ataxie-8, eine seltene Leukodystrophie, verursacht. NKX6-2 ist essenziell für die Reifung von Oligodendrozyten, den Gehirnzellen, die für die Myelinbildung – der Schutzschicht um die Nervenfasern – verantwortlich sind. Das übergeordnete Ziel dieser Forschung war es, zu untersuchen, ob die Korrektur dieser Mutation die Krankheitssymptome verhindern oder rückgängig machen kann. Dies begann mit ersten Laborstudien und führte schließlich zur Entwicklung potenzieller Therapien für Patienten.
Die Forschungsziele:
- Test Prime Editing sowohl in Patientenzellen als auch in im Labor gezüchteten Zellen (in vitro).
- Erforschen Sie Verabreichungsmethoden wie virale Vektoren und Nanopartikel, um die Behandlung in die Gehirnzellen zu bringen.
Die gezielte Behandlung von Oligodendrozyten mit dieser Technologie stellt derzeit noch erhebliche Herausforderungen dar. Mit dem fortschreitenden wissenschaftlichen Verständnis und den Fortschritten in der Genomeditierungstechnologie besteht jedoch das Potenzial, dass sich Prime Editing zu einem präzisen und personalisierten Therapieansatz für Patienten mit NKX6-2-bedingter spastischer Ataxie Typ 8 entwickelt.
Wiederherstellung der NKX6-2-Funktion: Eine Machbarkeitsstudie
Projekt 3 | 2024 – 2025
Dieses von Dr. Federico Herrera in Portugal geleitete Projekt untersucht eine innovative Idee: die Frage, ob eine Proteinkomplementation die Funktion von NKX6-2 wiederherstellen kann. Bei der Proteinkomplementation versuchen Wissenschaftler, ein funktionierendes Proteinfragment bereitzustellen, um den fehlenden oder defekten Teil zu ersetzen oder zu „retten“. Theoretisch könnte das hinzugefügte Proteinfragment an das fehlerhafte (oder verkürzte) Protein binden oder mit ihm interagieren, um dessen normale Funktion teilweise oder vollständig wiederherzustellen. Dieser einzigartige Ansatz wurde bereits bei anderen Erkrankungen, darunter Muskeldystrophie, erprobt, jedoch noch nicht bei NKX6-2 angewendet.
Obwohl diese Idee kreativ ist, wiesen Experten darauf hin, dass sie mit zahlreichen Herausforderungen verbunden ist. Es ist noch unklar, ob die Proteinkomplementation bei NKX6-2 funktionieren wird, und es bestehen erhebliche Lücken bei experimentellen Modellen und Biomarkern. Trotz des innovativen Konzepts schätzen die Gutachter die Wahrscheinlichkeit, dass es zu einer Therapie für die NKX6-2-bedingte spastische Ataxie-8 führt, derzeit als sehr gering ein. Ihr Wert liegt ihrer Ansicht nach eher in der Erweiterung des grundlagenwissenschaftlichen Wissens als in der unmittelbaren Entwicklung einer Therapie.
Evaluierung der Antisense-Oligonukleotid (ASO)-Technologie – Gen-Silencing
Projekt 4 | 2025
In Zusammenarbeit mit der n-Lorem Foundation (www.nlorem.org)
Um ein Gen wie NKX6-2 zu exprimieren, wird die DNA in einer Zelle transkribiert (kopiert) und in Boten-RNA (mRNA) umgeschrieben. Die Zelle kann diese mRNA anschließend ablesen und in ein funktionsfähiges Protein übersetzen. Bei genetischen Erkrankungen ist die DNA-Sequenz verändert, was zu veränderter mRNA und einem funktionsgestörten Protein führt. Antisense-Oligonukleotide (ASOs) sind kleine DNA- oder RNA-Moleküle, die so konzipiert sind, dass sie mit spezifischen mRNA-Sequenzen interagieren, um genetische Erkrankungen zu behandeln. Diese Interaktion kann die mRNA abbauen und so die Proteinbildung verhindern oder die mRNA-Prozessierung (das sogenannte Spleißen) modifizieren, um das resultierende Protein zu korrigieren.
Die n-Lorem Foundation ist eine gemeinnützige Organisation, die sich auf die Entwicklung personalisierter ASO-Technologie für Patienten mit extrem seltenen Erkrankungen spezialisiert hat. Ihr Expertenteam untersuchte die genetischen Grundlagen der NKX6-2-assoziierten Erkrankung und stellte leider fest, dass die ASO-Technologie für diese Erkrankung nicht geeignet ist. Die NKX6-2-assoziierte Erkrankung wird durch Funktionsverlust-Varianten verursacht, die die typische DNA-Bindungsfunktion von NKX6-2 beeinträchtigen. Die häufigsten Varianten führen zu frühen Stoppsignalen, die einen raschen Abbau der NKX6-2-mRNA bewirken. Dadurch steht keine mRNA für potenzielle ASOs zur Verfügung, was das therapeutische Potenzial dieses Ansatzes einschränkt. Bei anderen Varianten werden zwar mRNA und Protein gebildet, das Protein ist jedoch funktionslos. Diese genetischen Veränderungen lassen sich nicht durch Spleißmodifikationen korrigieren, sodass die ASO-Technologie die Proteinfunktion nicht wiederherstellen kann.
NKX6-2 Gentherapie-Arzneimittelentwicklung
Projekt 5 | 2025 – heute
Im September 2025 startete ein neues, zweijähriges Forschungsprojekt unter der Leitung von Dr. Steven Gray und Dr. Xin Chen vom University of Texas Southwestern Medical Center. Das Team ist weltweit anerkannter Experte für die Entwicklung neuartiger Therapien für Kinder mit seltenen monogenetischen Erkrankungen des Nervensystems. Sie entwickeln einen Gentherapieansatz, um eine gesunde Kopie des NKX6-2-Gens direkt in Oligodendrozyten des Gehirns einzubringen.
Diese Arbeit umfasst Folgendes:
- Entwicklung und Erprobung eines neuartigen NKX6-2-Gentherapie- und Verabreichungssystems.
- Untersuchung und Charakterisierung von Krankheitsmerkmalen in einem NKX6-2-Knockout-Mausmodell.
- Prüfung der Sicherheit der Behandlung an gesunden Mäusen.
- Mit dem NKX6-2-Mausmodell soll getestet werden, ob eine Gentherapie die Symptome verbessern kann, wenn sie früh oder später im Krankheitsverlauf angewendet wird.
Bei Erfolg könnte diese Forschung den Weg für die erste Gentherapie-Studie an NKX6-2-Patienten ebnen. Obwohl sie sich noch in einem frühen Stadium befindet, stellt sie einen hoffnungsvollen Schritt hin zu einer zukünftigen Behandlung dieser extrem seltenen Erkrankung dar.